糖尿病を患う方にとって、ヘモグロビンA1c(HbA1c)を正常範囲内に保つことは、健康を守るための絶対的な「正解」だと信じられてきました。しかし、現実問題では、その安心を根底から揺るがすような不可解な事態が報告されています。
糖尿病網膜症(DR)は、今なお働き盛りの世代における失明の主要な原因です。「血糖値をコントロールしていれば安心」という認識は、実はこの病気の複雑な正体の半分しか捉えていません。
今回共有する研究では、たとえ血糖管理が「優等生」であっても、網膜の病変が残酷なほど急速に進行するケースがあることが明らかになっています。私たちは今、単なる数値の管理を超え、網膜の中で繰り広げられる「目に見えないドラマ」の核心に迫る必要があります。
個人的にも男系の家族歴に糖尿病が複数関与しているので気になるところです。
このページは医学論文(C. Giusti, P. Gargiulo共著、European Review for Medical and Pharmacological Sciences 2007年掲載「Advances in biochemical mechanisms of diabetic retinopathy」)の内容に基づいています。(R)
論文で報告されている主要な実験・臨床試験・研究の概要
本論文で取り上げられている主要な大規模臨床試練、動物モデル実験、および細胞培養実験の概要は以下の通りです。
- 大規模ヒト臨床試験(血糖コントロールと網膜症の関連性検証)
- DCCT(Diabetes Control and Complications Trial): 1型糖尿病患者を対象とした大規模無作為化対照試験。従来の血糖管理群と比較して、厳格(インテンシブ)な血糖コントロールを行った群では、網網膜症の新たな発生リスクが76%低下した。すでに網膜症を発症していた患者においても、投与開始第1年目には一時的な網膜症進行の増悪が見られたものの、3年目以降においては網膜症の進行が54%抑制された。一方で、厳格な治療はLDLコレステロールや中性脂肪を低下させるものの、大幅な体重増加(心血管疾患リスクへの影響)や重度の低血糖リスクを高める副作用も報告された。
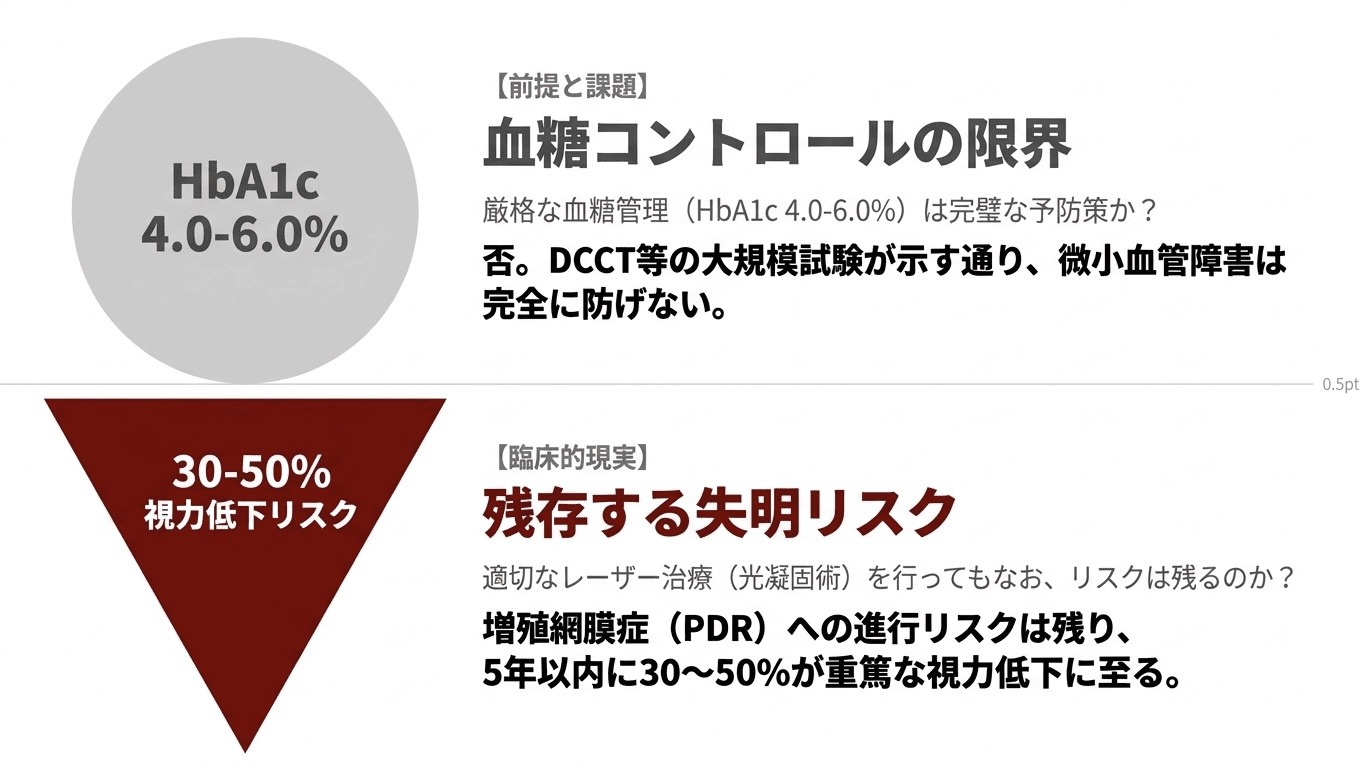
- UKPDS(United Kingdom Prospective Diabetes Study): 2型糖尿病患者を対象とした prospective 研究。厳格な血糖管理を行った群では、網膜光凝固術の必要性を含む微小血管合併症のエンドポイントが25%減少した。DCCTおよびUKPDSの双方において、合併症リスクが下げ止まる明確な「血糖閾値」は存在せず、低血糖リスクを回避しつつ可能な限り正常値に近い血糖値を維持することが防衛につながることが示された。
- ポリオール代謝経路およびアルドース還元酵素阻害薬(ARI)に関する実験
- 細胞および組織における発現解析: ヒト、ラット、ウシなどの網膜組織において、アルドース還元酵素(Aldose Reductase: AR)が主に網膜ガングリオン細胞(Ganglion cells)、ミュラー膠細胞(Müller glial cells)、および網膜毛細血管の周細胞(Pericytes)や内皮細胞(Endothelial cells)に存在することが免疫組織化学等で立証された。高糖環境下のヒト網膜組織培養において、ソルビトールの著しい産生増加が確認された。
- ARI(ソルビトール阻害薬)を用いた実験: ソルビニル(Sorbinil)、ゼナレスタット(Zenarestat)、フィダレスタット(Fidarestat)などのアルドース還元酵素阻害薬を用いた動物実験および培養実験。ARIの投与により、網膜血管壁における補体(Complement)の早期活性化、血管周細胞および内皮細胞のアポトーシス(細胞死)、無細胞毛細血管(Acellular capillaries)の発生、基底膜肥厚、微小血管瘤(Microaneurysms)の形成が抑制された。
- ヒト臨床試験での結果: 動物モデルや細胞実験では顕著な保護効果が見られたものの、ヒトの糖尿病網膜症(DR)に対する臨床試験では結果が不一致であり、限定的な効果にとどまっている。
- AGEs(最終糖化産物)形成阻害薬に関する実験
- 阻害薬投与実験: AGEs形成を阻害するピマゲジン(Pimagedine)およびアミノグアニジン(Aminoguanidine)を用いた実験。糖尿病動物モデルにおいて、糖尿病網膜症の発症・進行を予防する有望な結果が得られた。ヒトの糖尿病性腎症患者を対象とした予備的臨床試験も実施されている。
- 生体マーカーの測定: 2型糖尿病患者において、N(carboxymethyl)lysine-protein(CMLタンパク質)、マクロファージコロニー刺激因子(M-CSF)、水溶性血管細胞接着分子-1(sVCAM-1)の血中濃度上昇が微小血管障害と有意に相関することが示された。
- PKC(プロテインキナーゼC)阻害薬に関する実験
- 選択的PKC-β阻害薬(Ruboxistaurin mesylate / LY333531)の実験: 遺伝子組み換え糖尿病ラットへの投与実験において、網膜における白血球静止(Leukostasis)の増加と血流低下が防止されることが報告された。
- ヒト多施設共同臨床試験: 人間を対象とした多施設共同臨床試験では、ラット実験のような網膜症進行抑制の明確な有効性が確認されなかった。高糖環境下で培養された周細胞において、PKC阻害が逆にアポトーシス(プロアポトーシス効果)を増強させる可能性が示唆された。
- 酸化ストレスと抗酸化物質(ビタミンE等)に関する実験
- 高用量ビタミンE投与実験: 糖尿病動物モデルへの高用量ビタミンE投与により、網膜ジアシルグリセロール(DAG)レベルの減少、PKC-β活性化の正常化、網膜血流の改善、および一酸化窒素(NO)を介した血管内皮依存性弛緩反応の回復が観察された。
- 酸化ストレスマーカーの測定: 糖尿病状態において、マロンジアルデヒド、イソプロスタン、ニトロチロシン、8-ヒドロキシ-2′-デオキシグアノシン(8-OHdg)などの過酸化指標が上昇し、スカベンジャー酵素(抗酸化酵素)が著しく低下していることが判明した。
- 凝固・抗凝固系および血管内皮機能障害に関する測定・分析
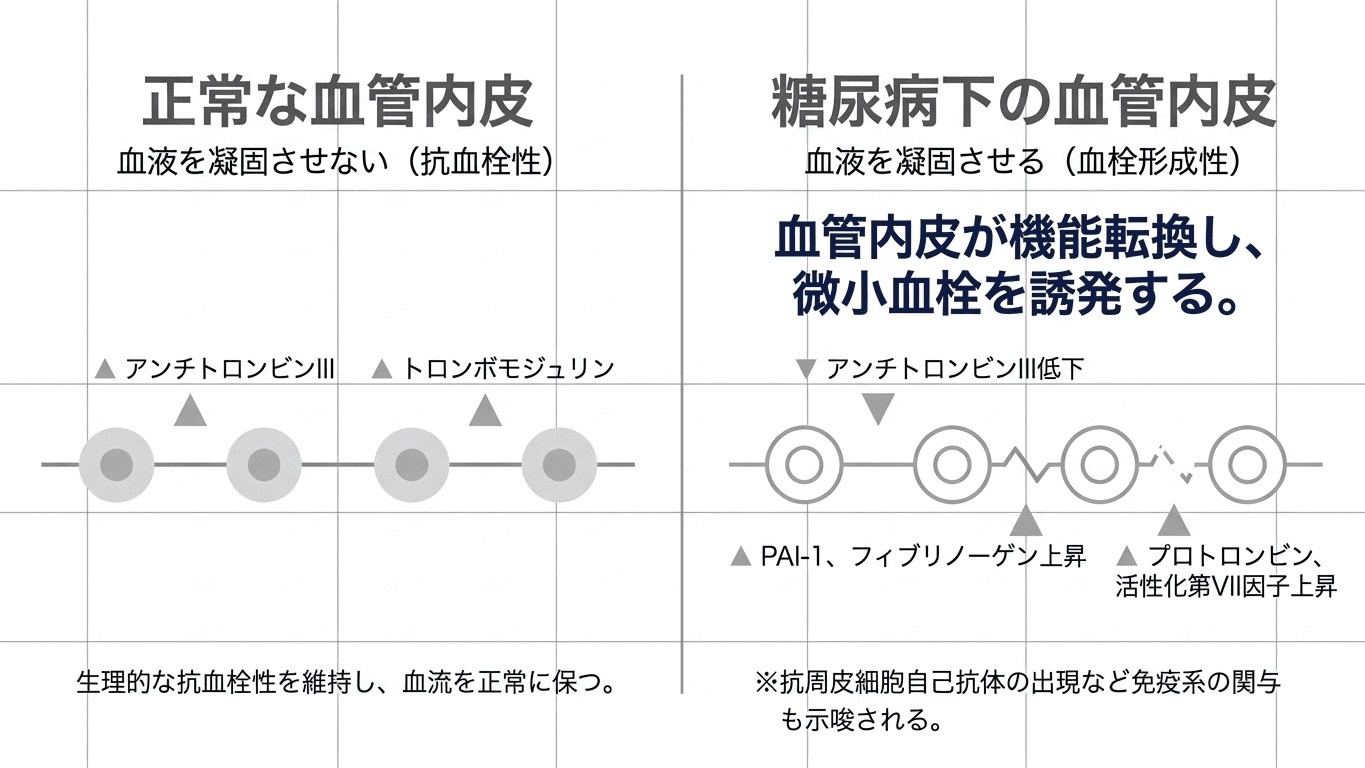
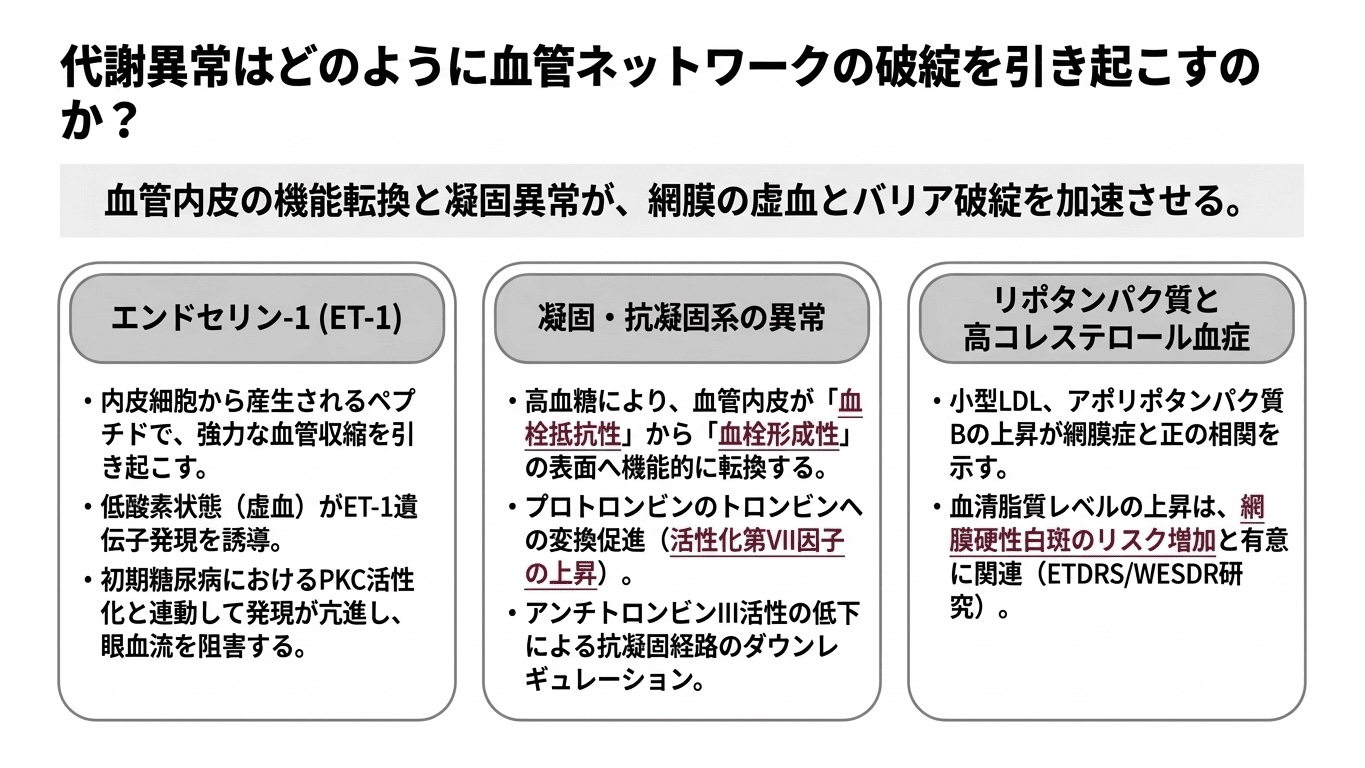
- 血液凝固マーカーの分析: 糖尿病患者の血漿分析により、活性化第VII因子(FVII:c)やプロトロンビン分解産物(F1+2)の上昇(トロンビン転換の亢進)、およびアンチトロンビンIII活性やトロンボモジュリン受容体の低下(抗凝固経路の低下)が確認された。増殖糖尿病網膜症(PDR)患者では、血管内皮が抗血栓性から血栓形成性へと機能転換していることが示された。
- 免疫学的因子の検出: PDR患者の硝子体液および前網膜膜において、抗周細胞抗体、リン脂質結合自己抗体(ルプスアンチコアグラント等)、活性化T/Bリンパ球、マクロファージ、HLA DR/DQ発現細胞、免疫グロブリン沈着物が検出された。
- チアミン(ビタミンB1)およびベンフォチアミンに関する実験
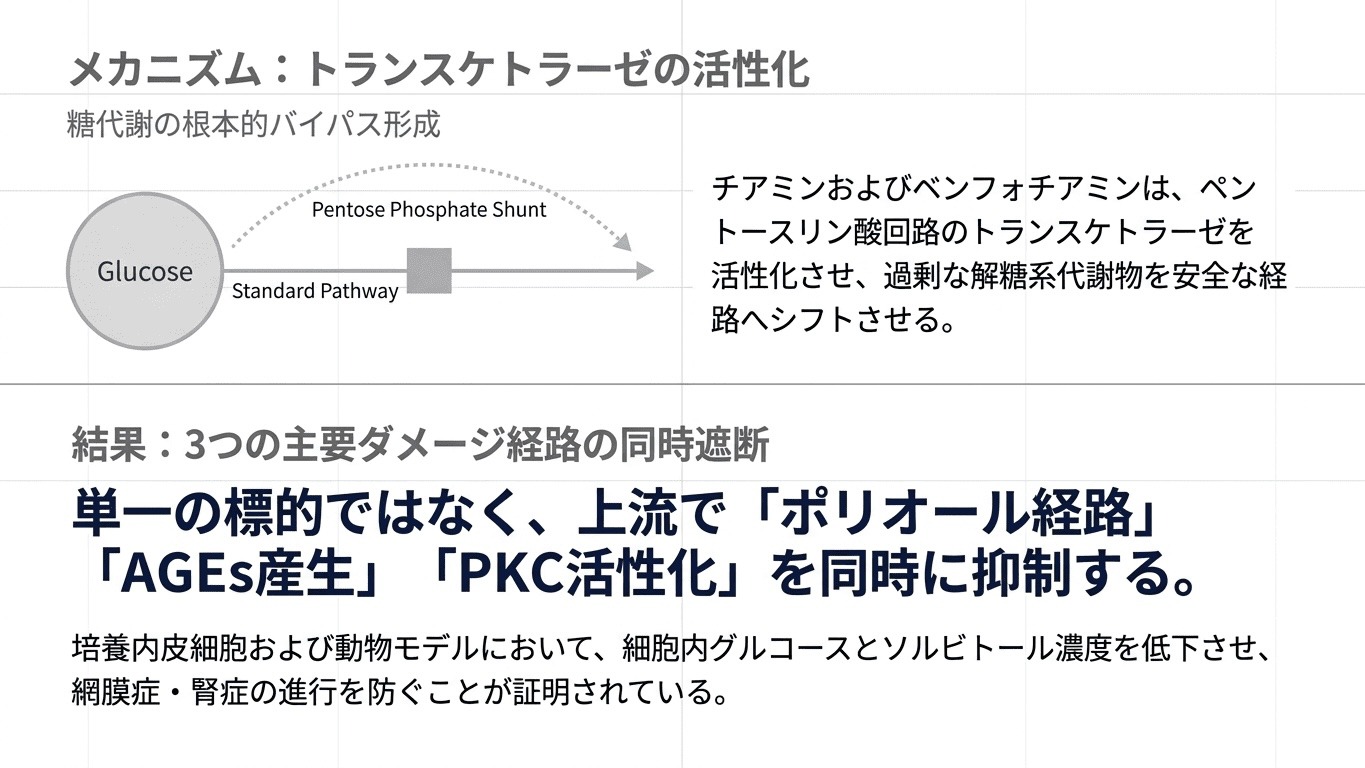
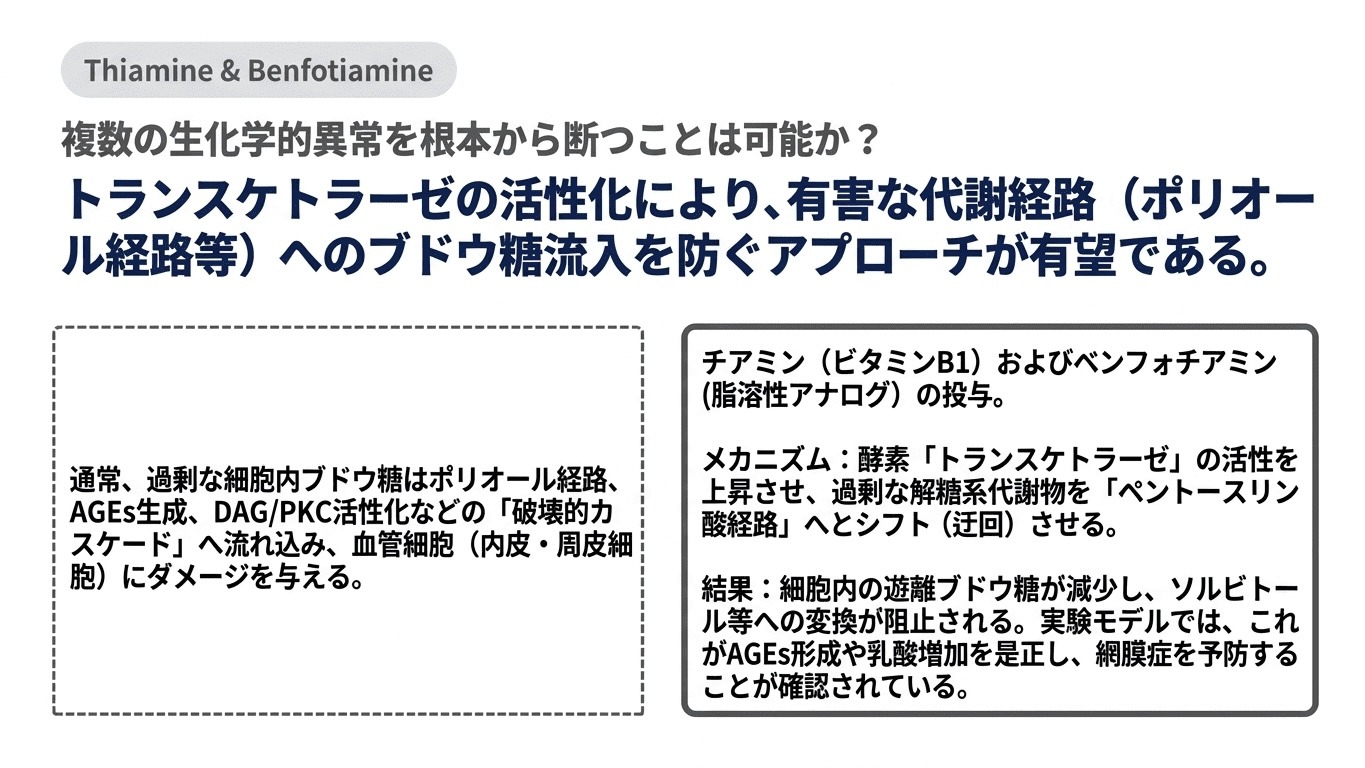
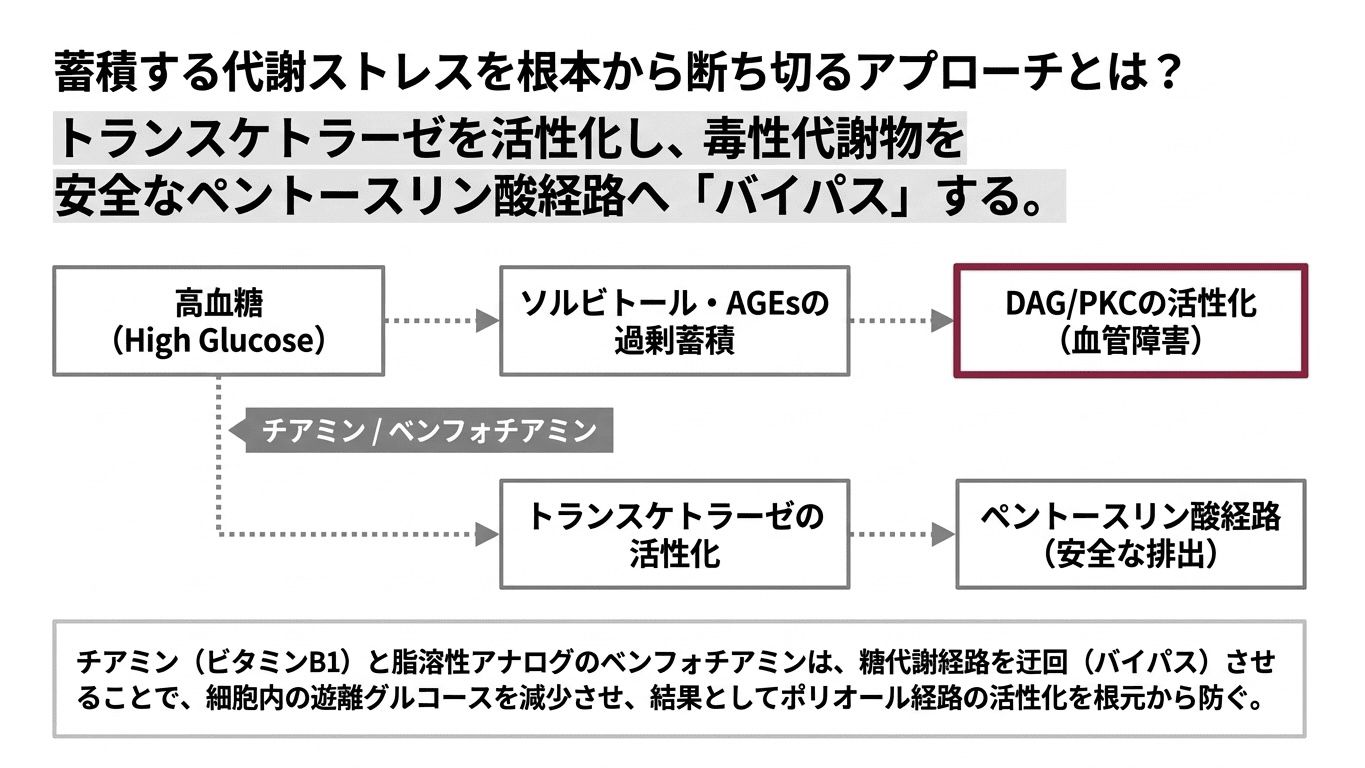
- 培養血管細胞および動物実験: 高糖環境下で培養されたヒト血管内皮細胞およびウシ網膜周細胞、ならびに実験的糖尿病動物モデルに対するチアミンおよび脂溶性誘導体ベンフォチアミンの投与実験。トランスケトラーゼ(Transketolase)の酵素発現および活性を上昇させ、アルドース還元酵素のmRNA発現・活性、ソルビトール濃度、および細胞内フリーグルコースを低減させた。これにより、AGEs形成や乳酸蓄積が補正され、動物実験において網膜症および腎症の発症が予防された。
- 脂質・リポタンパク質と網膜病変の相関研究
- ETDRSおよびWESDR: 大規模疫学研究により、血清脂質(コレステロール・中性脂肪)の高値と、網膜の硬性滲出物(Hard exudates)のリスク上昇との間に有意な相関があることが示された。
- リポタンパク質サブクラスの分析: DCCT/EDICコホート分析等により、網膜症の重症度がトリグリセリドの高値、HDLの低値、小型・中型VLDLの高値、および男性における小型LDLやアポタンパク質C-III(apoC-III)の高値と相関することが示された。
- サイトカイン・成長因子・マトリックス分解酵素の分析
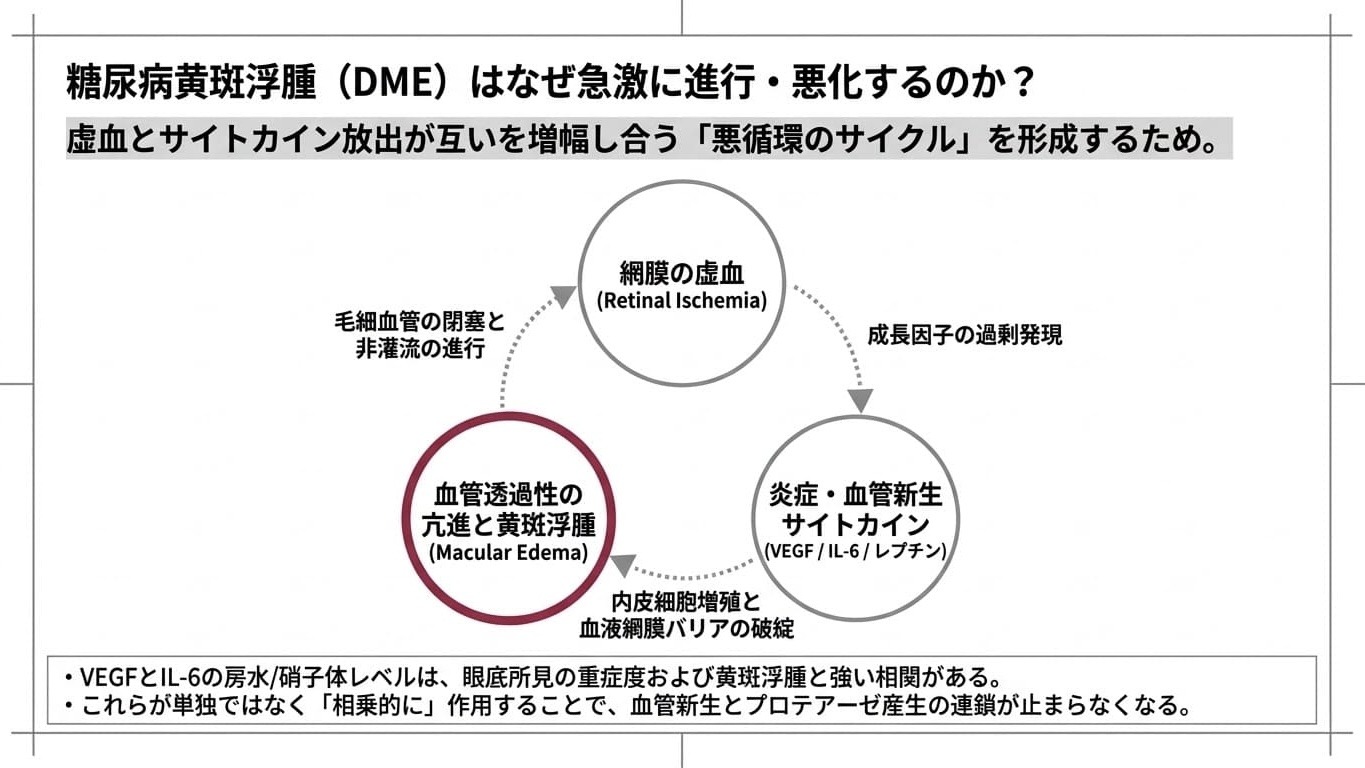
- 房水・硝子体液の分析(Funatsuらの研究等): 糖尿病患者の房水および硝子体液における血管内皮成長因子(VEGF)およびインターロイキン-6(IL-6)の濃度測定。VEGFとIL-6の濃度は相互に有意に相関し、そのレベルは血漿中よりも目の中(房水・硝子体)で著しく高く、網膜底所見の重症度および白内障手術(超音波水晶体乳化吸引術)後の黄斑浮腫(DME)悪化と相関することが解明された。
- その他の液性因子と膜組織の分析: 硝子体中のレプチン(Leptin)、マトリックスメタロプロテアーゼ(MMP-2, MMP-9)、TIMP-1, TIMP-4、マクロファージ移動阻害因子(MIF)、およびMCP-1の高値が確認され、網膜の繊維性増殖や硝子体出血転換との相関が示された。
- エンドセリン-1(ET-1)および受容体拮抗薬に関する実験
- NODマウス実験: 1型糖尿病モデル(NODマウス)に対するETA受容体選択的遮断薬の長期投与実験により、網膜症の発症予防効果と、血管新生因子アドレノメデュリンおよびET-1の上昇が確認された。
- STZラット実験: ストレプトゾトシン(STZ)誘導糖尿病ラットにおいて、ETA/ETBデュアル受容体拮抗薬の投与により、網膜におけるVEGF発現の上昇が逆転・抑制されることが確認された。
実験概要の簡潔なまとめ
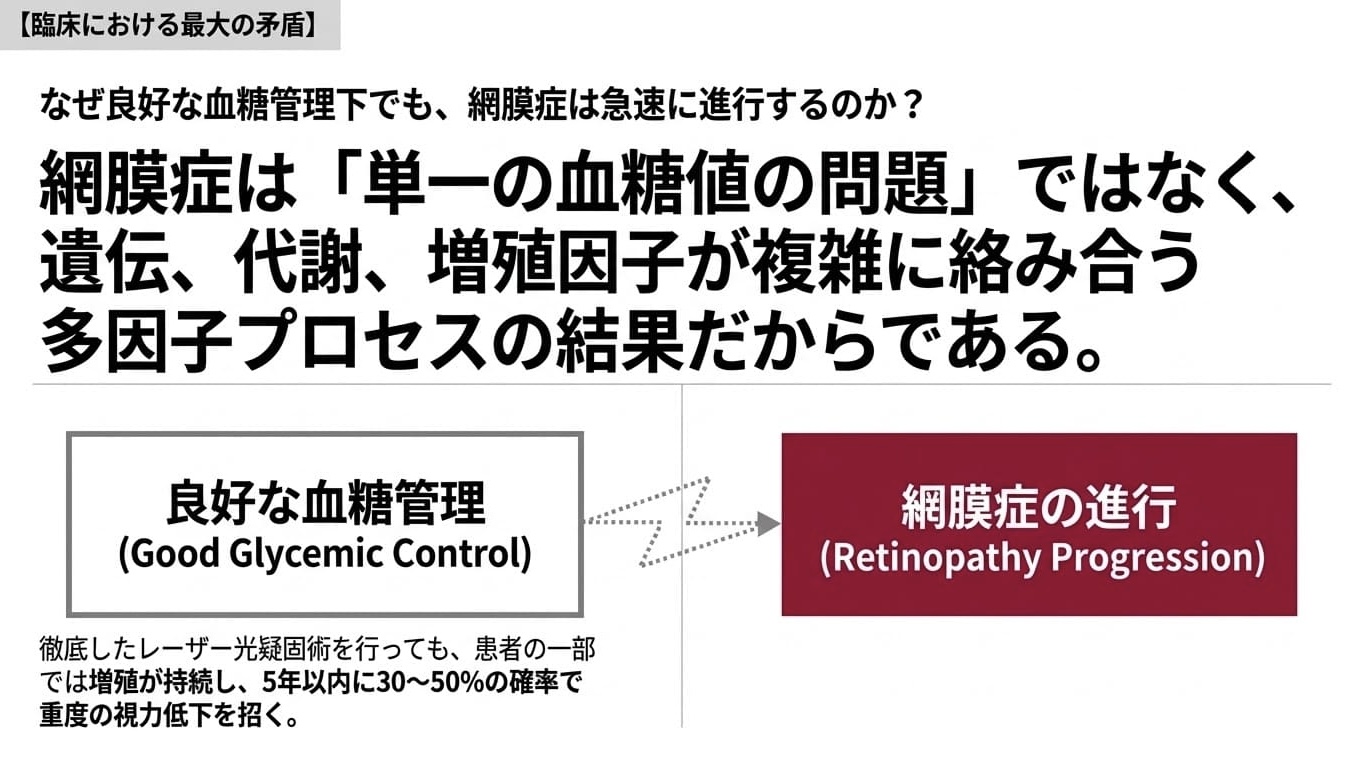
糖尿病網膜症がどのようにして起こり、どうすれば防げるのかを解明するために、研究者たちは大きく分けて3つのアプローチで実験や調査を行ってきました。
【研究の3大アプローチ】
1. 人間を対象とした大規模な追跡調査(臨床試験)
└ 高血糖が目にあたえる影響や、血糖値を下げた際の効果・限界を検証
2. 目の細胞や実験動物を使った「分子レベル」の実験
└ 高血糖によって体内で発生する「有害な化学反応」や「毒性物質」を特定
3. 特定の化学反応をストップさせる「治療薬」のテスト
└ 発生した毒性をブロックする薬を細胞・動物・人間に投与して効果を検証
- 大規模な患者追跡調査(人間での検証)
数千人規模の糖尿病患者を長期間追跡し、「血糖値を厳格にコントロールすると目の合併症が減るか」を調べました。その結果、血糖値を正常に近づけるほど網膜症の発症や悪化が大きく減ることが証明されました。しかし、血糖値を良好に保っていても網膜症が悪化してしまう患者が一部存在することや、治療に伴う低血糖や体重増加といった課題も浮き彫りになりました。 - 細胞や実験動物を使った仕組み(メカニズム)の解明
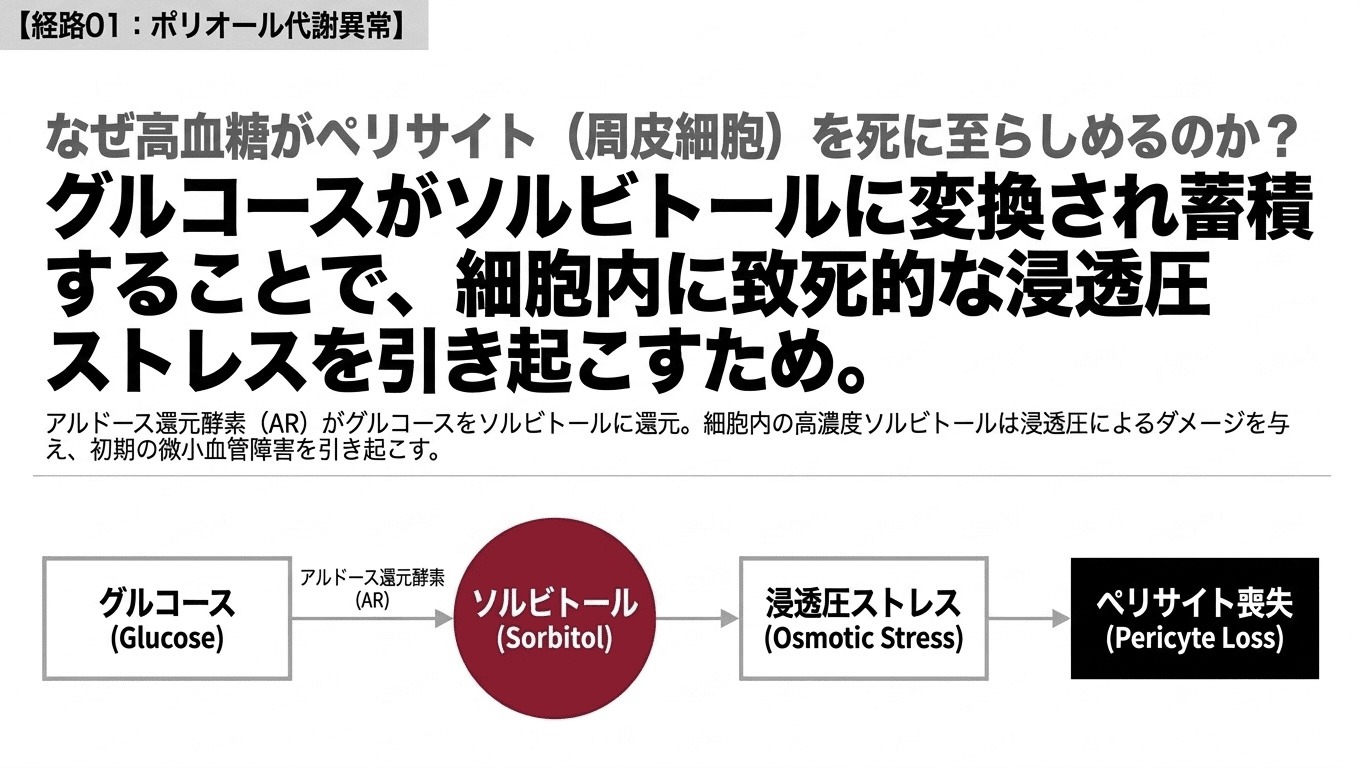
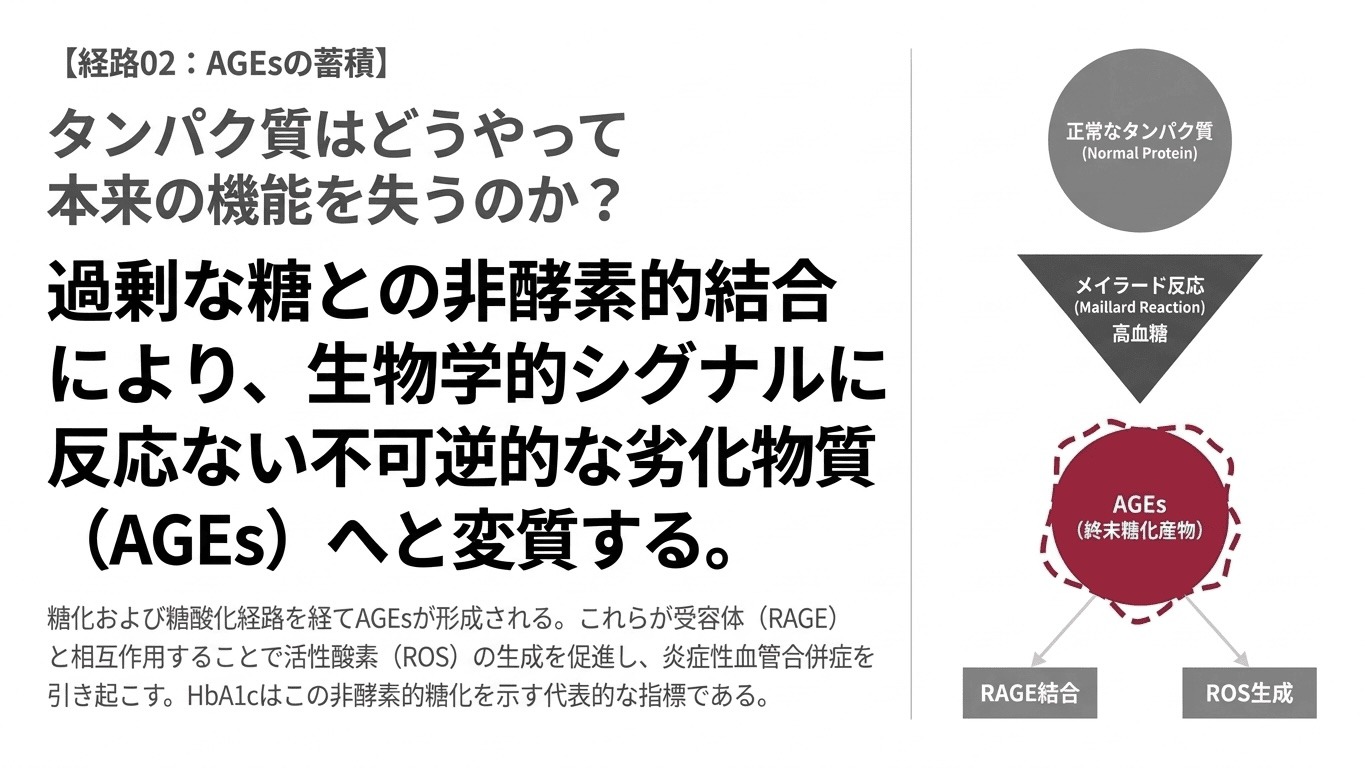
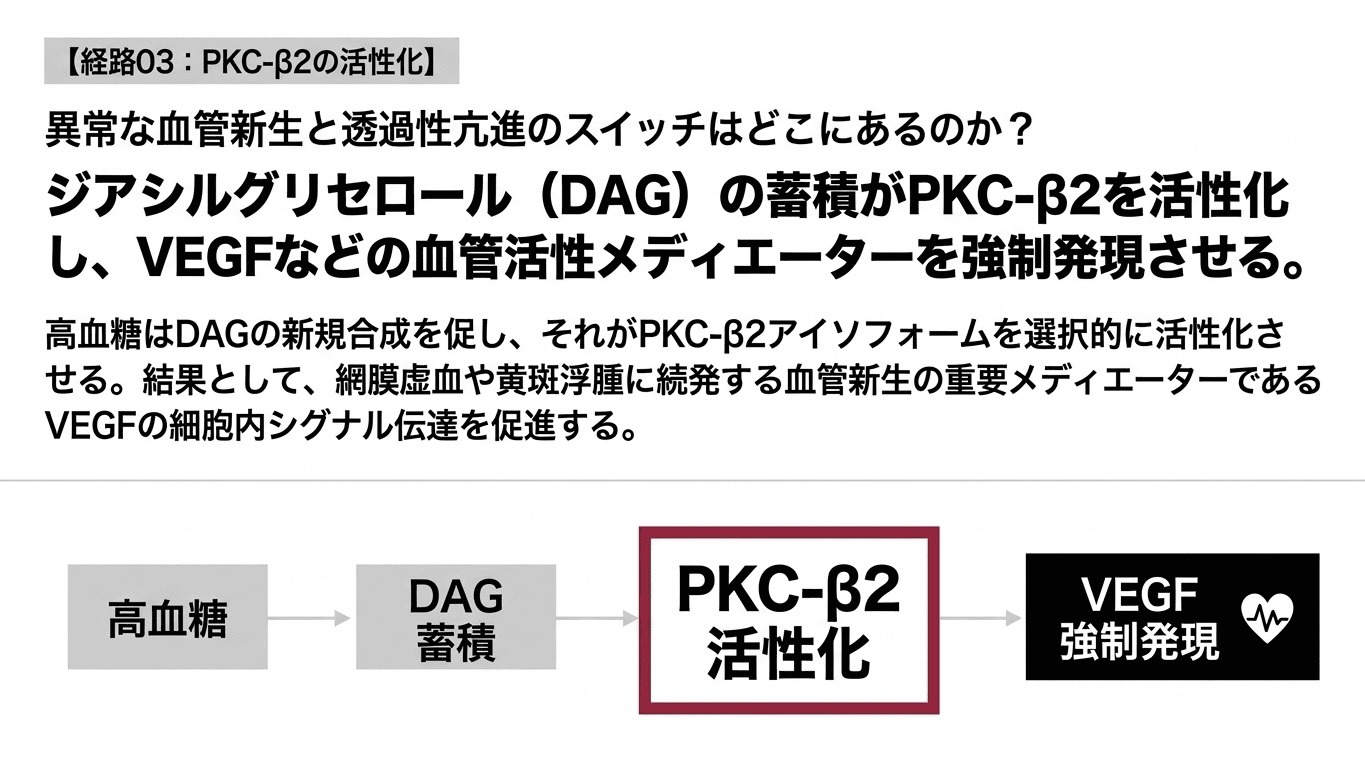
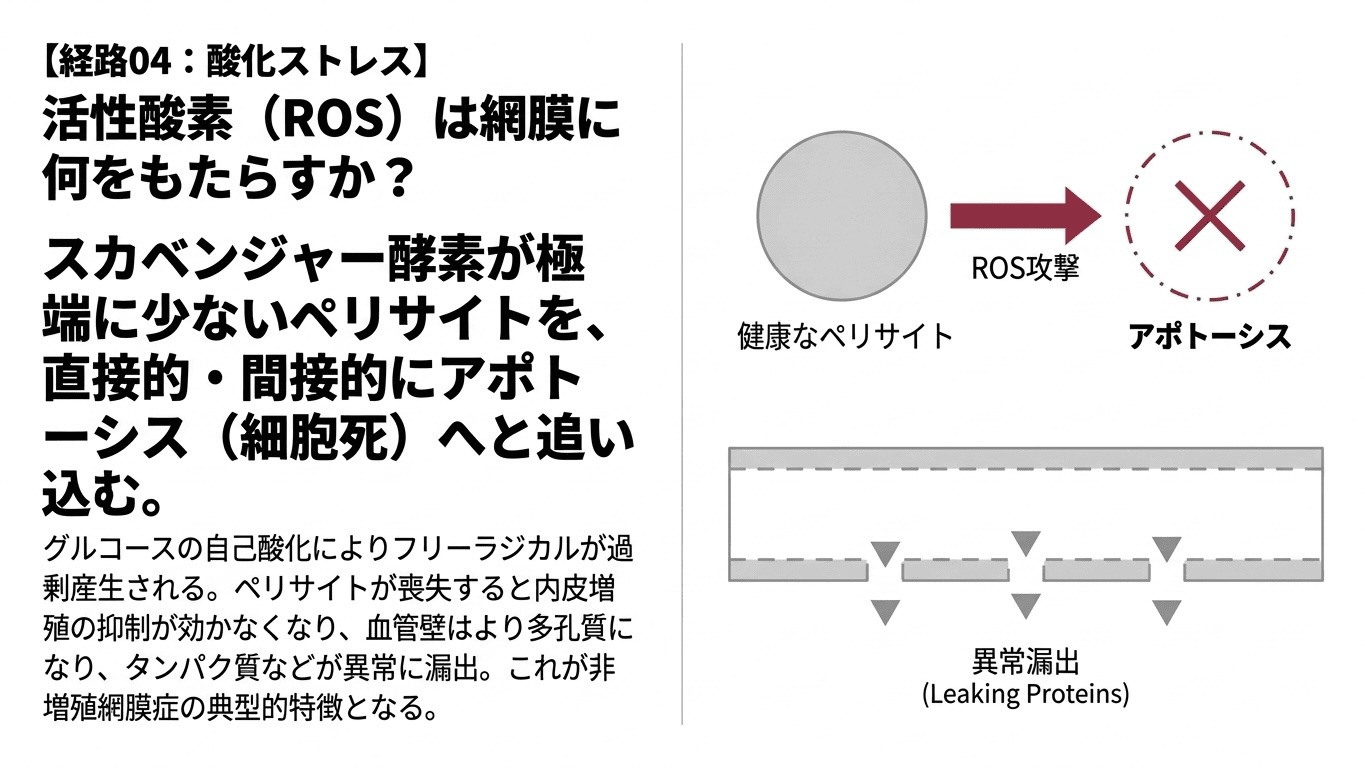
網膜の血管や神経細胞を高濃度の砂糖水(高糖環境)に浸したり、糖尿病のラットやマウスを観察したりして、高血糖が及ぼす有害作用を調べました。その結果、高血糖は単に血がドロドロになるだけでなく、①細胞の中に過剰な糖が溜まって細胞が破裂しやすくなる(ポリオール経路)、②タンパク質が焦げ付いて有害物質に変化する(AGEs蓄積)、③血管を収縮・損傷させる酵素が暴走する(PKC活性化)、④細胞の「サビ」である活性酸素が大量発生する(酸化ストレス)という4つの大きな異常を引き起こすことが分かりました。 - ブロック薬(治療薬)のテスト
上記の異常反応を止めるための阻止薬(ポリオール阻害薬、AGE阻害薬、PKC阻害薬、抗酸化ビタミン、ビタミンB1誘導体など)を作り、動物や培養細胞に投与しました。動物実験では血管の破壊や細胞死を防ぐ素晴らしい効果が得られましたが、いざ人間で試すと期待通りの効果が出ないものも多く、人間の網膜症の複雑さが浮き彫りとなっています。
明確になった事実と未解明・不明確な点
この論文の研究・実験を通じて明確になった事実と、未だ解明されていない不明確な点・課題は以下の通り。間違ってたら指摘してくださいな。
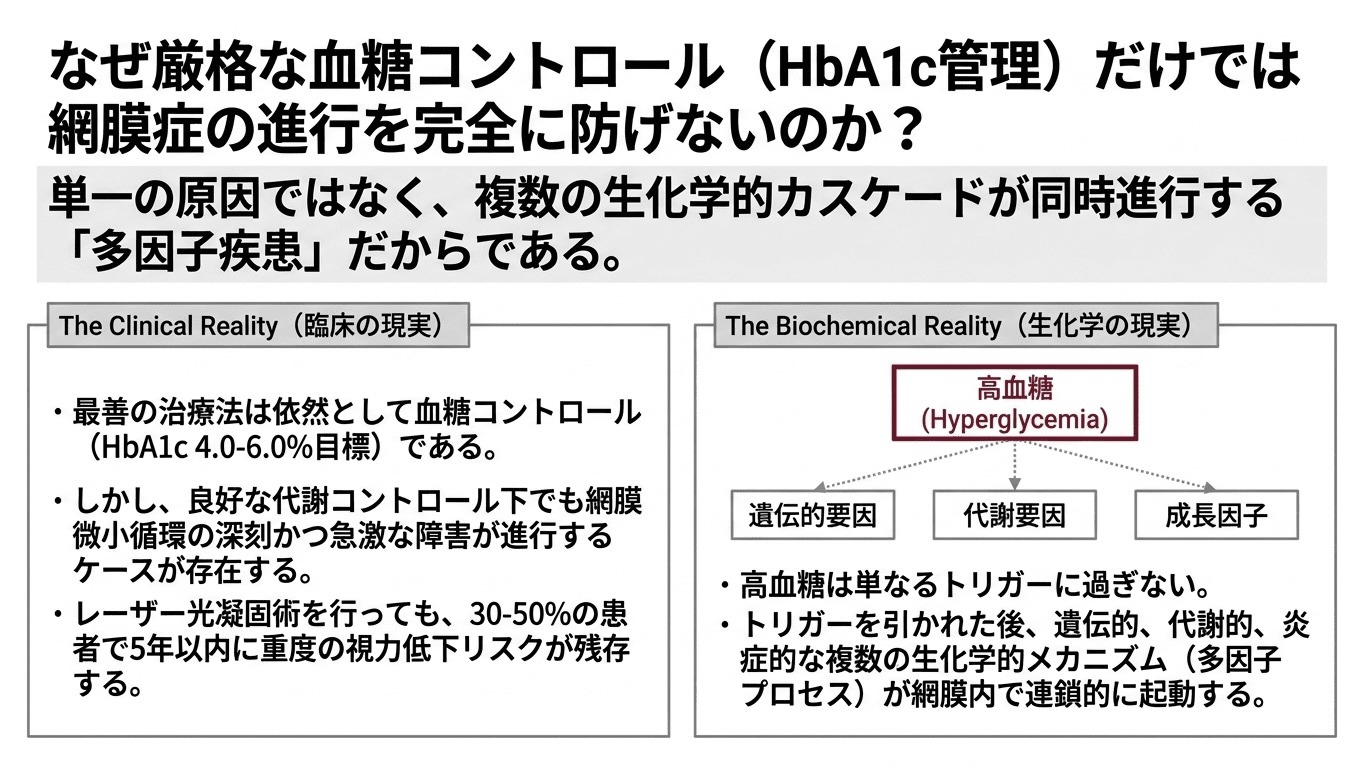
明確になったこと
- 高血糖と微小血管障害の直接的因果関係: 持続的な高血糖が糖尿病網膜症(DR)の最も重要な発症・進行因子であり、厳格な血糖コントロールによって網膜症リスクを著しく低下させられること(DCCTで発症76%減少、進行54%減少;UKPDSで微小血管エンドポイント25%減少)。また、安全な範囲で血糖値を低く保つほど保護的であり、明確な「閾値」は存在しないこと。
- 高血糖が引き起こす主要な生化学的病態経路:
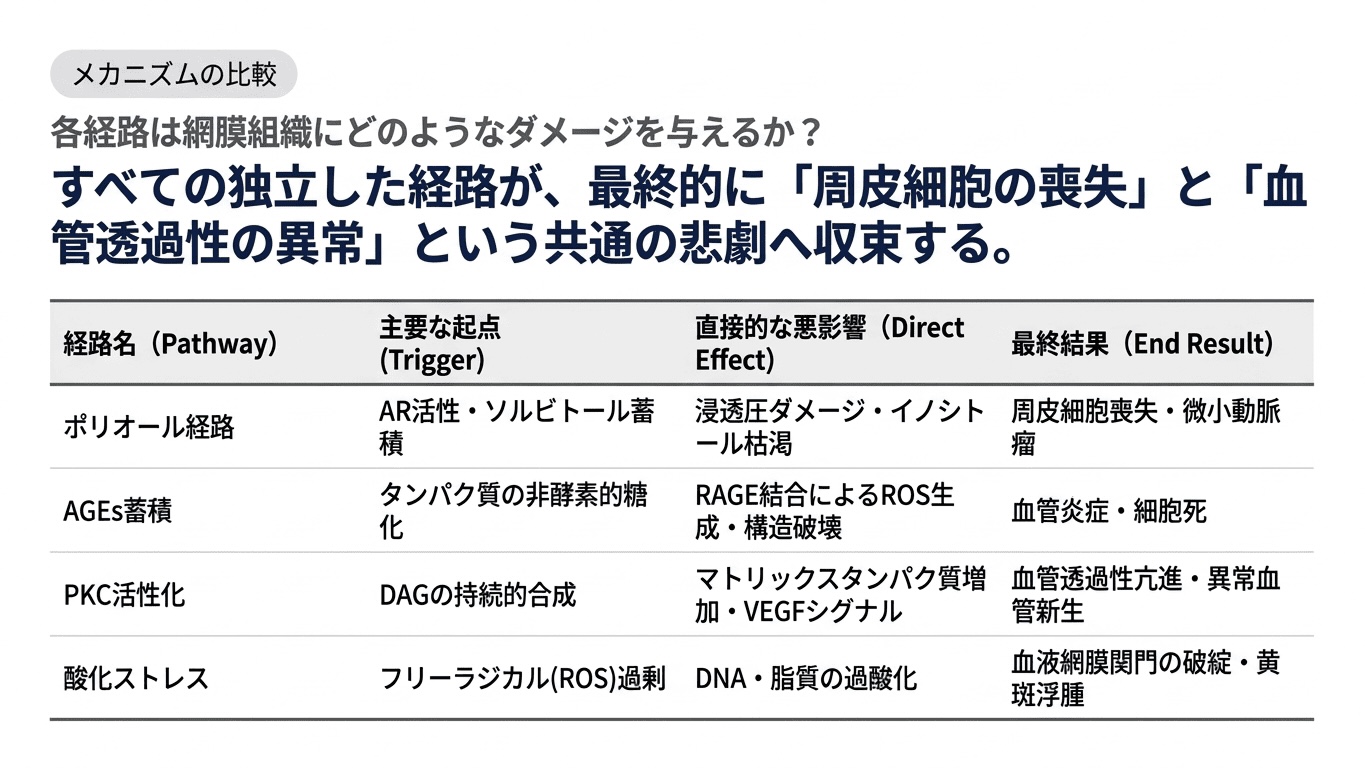
- ポリオール代謝経路の進亢: アルドース還元酵素(AR)によってグルコースがソルビトールへ変換され、細胞内ソルビトール蓄積による滲透圧障害、ミオイノシトール枯渇、Na+/K+ ATP-ase活性低下、NAD+/NADHの還元ストレス、および血管内皮成長因子(VEGF)の上昇を引き起こすこと。
- AGEs(最終糖化産物)の蓄積: 非酵素的糖化反応(メイラード反応)の進行によりAGEsが形成・蓄積し、血管構造タンパク質を改変させるとともに、受容体(RAGE)と結合して活性酸素(ROS)の発生や血管炎症反応を増幅させること。
- PKC(プロテインキナーゼC)の持続的活性化: ジアシルグリセロール(DAG)のde novo合成増加に伴い、特にPKC-β2アイソフォームが優先的に活性化され、コラーゲンやフィブロネクチンなどの基底膜タンパク質増殖、エンドセリン発現増加、血管透過性亢進、およびVEGFシグナル伝達の仲介を行うこと。
- 活性酸素種(ROS)による酸化・ニトロ化ストレス: 自動酸化や糖化反応等により過剰発生したROSが、Scavenger酵素の低下と相まって周細胞(Pericyte)のアポトーシスを誘導し、毛細血管の透過性亢進(黄斑浮腫の原因)を引き起こすこと。
- 網膜病理組織像と病態進行のプロセス:
- 早期病変として、血管周細胞の脱落(Pericyte loss)、毛細血管基底膜の肥厚(Basement membrane thickening)、および微小血管瘤(Microaneurysms)が形成されること。
- 周細胞の消失により内皮細胞の増殖抑制が効かなくなり、血管壁の漏出(血液網膜関門の破綻)が生じて臨床的に重大な糖尿病黄斑浮腫(DME)が発症すること。
- 毛細血管閉塞による網膜虚血が進むと、新生物質(VEGF、IL-6、ET-1、MMP-9、MIF等)が網膜・房水・硝子体中に過剰発現し、増殖糖尿病網膜症(PDR)における異常新生血管や繊維性増殖膜の形成を促進すること。
- チアミン/ベンフォチアミンの統合的ブロック効果: ビタミンB1およびその脂溶性誘導体ベンフォチアミンが、トランスケトラーゼを活性化して過剰な糖代謝物をペントースリン酸回路へシフトさせることで、ポリオール経路、AGEs形成、PKC活性化などの障害経路を上流で包括的に抑制できること。
- 液性因子(サイトカイン・成長因子)と病勢の相関: 房水および硝子体中のVEGFおよびIL-6濃度が相互に相関し、網膜底所見の重症度や白内障手術後の黄斑浮腫悪化に直接関与していること。また、硝子体中のレプチンやMMP-9、MIFなどの高値が増殖病変や硝子体出血と関連していること。
判明しなかった不明確な点
- 良好な代謝コントロール下での急激な病態進行メカニズム: HbA1c等の代謝コントロールが良好であるにもかかわらず、一部の患者において網膜微小循環障害が急速かつ深刻に進行する理由を説明できる十分なデータが存在しないこと。
- 光凝固術抵抗性の増殖網膜症の理由: 高リスク網膜微小血管障害に対する第一選択治療である全網膜光凝固術(Panretinal photocoagulation laser)を適切に施行した後であっても、一部の患者で増殖病変が持続し、今後5年間で30〜50%の確率で重度の視力障害に至る生化学的メカニズム。
- アルドース還元酵素活性と酸化ストレス/PARP活性化の因果関係の逆転・交錯: アルドース還元酵素の活性化が酸化ストレスを引き起こす原因なのか、それともミトコンドリアのスーパーオキシド産生やPARP活性化の結果としてアルドース還元酵素活性が亢進しているのか、研究によって主張が異なり相互作用の全貌が未解明であること。
- 動物モデルとヒト臨床試験における治療薬効果の不一致(Translational Gap):
- アルドース還元酵素阻害薬(ARI)が動物モデルでは著効したにもかかわらず、ヒト糖尿病網膜症に対しては結果が不一致でありマイナーな効果にとどまる理由。
- 選択的PKC-β阻害薬(ルボキシスタウリン)がラットでは有効であったのに対し、ヒト多施設共同臨床試験では網膜症進行抑制の同等な有効性が示されなかった理由(高糖環境下での周細胞に対するアポトーシス増強作用が関与している可能性はあるが確証はない)。
- 脂質・リポタンパク質の正確な役割と降下療法の意義: 血清脂質(中性脂肪やコレステロール)の高値が硬性滲出物の形成と相関することは確実であるが、脂質降下薬の投与自体が網膜症の発生や進行を減少させる目的で有効であるかどうかは不透明であること。また、VLDLやLDLのサブクラス(粒子サイズや濃度)と網膜症の相関が性別等によって異なり、その詳細な影響が解明されていないこと。
- 血管内皮障害および高凝固状態における高血糖以外の因子の関与: 糖尿病患者で見られる凝固・抗凝固系の機能障害(トロンボ耐性からトロンボ生成性への転換)が高血糖のみによって生じているのか、それとも他の代謝・体質因子が働いているのかが明確でないこと。
- 免疫系および自己抗体の具体的病態生理学的役割: 増殖糖尿病網膜症(PDR)患者の硝子体や増殖膜から抗周細胞抗体、ルプスアンチコアグラント、各種免疫細胞(T/Bリンパ球等)が検出されるものの、これらが網膜症の初期病態においてどのような役割を果たしているのかは未解明であること。
- 硝子体構造の変化(後硝子体剥離)が及ぼす保護作用のメカニズム: 後硝子体剥離(PVD)が生じている患者では黄斑浮腫やPDRが発生しにくいという臨床観察があるが、硝子体自体が病態にどのような未知の役割を果たしているか不明であること。
- 抗酸化物質(ビタミンE等)やエンドセリン受容体拮抗薬のヒトにおける最適投与量と長期的有効性: 動物実験で成果を上げたこれらの薬剤が、ヒトで長期的に網膜症や黄斑浮腫を減少させられるか、適切な投与量が何であるかは今後の臨床研究を待たねばならないこと。
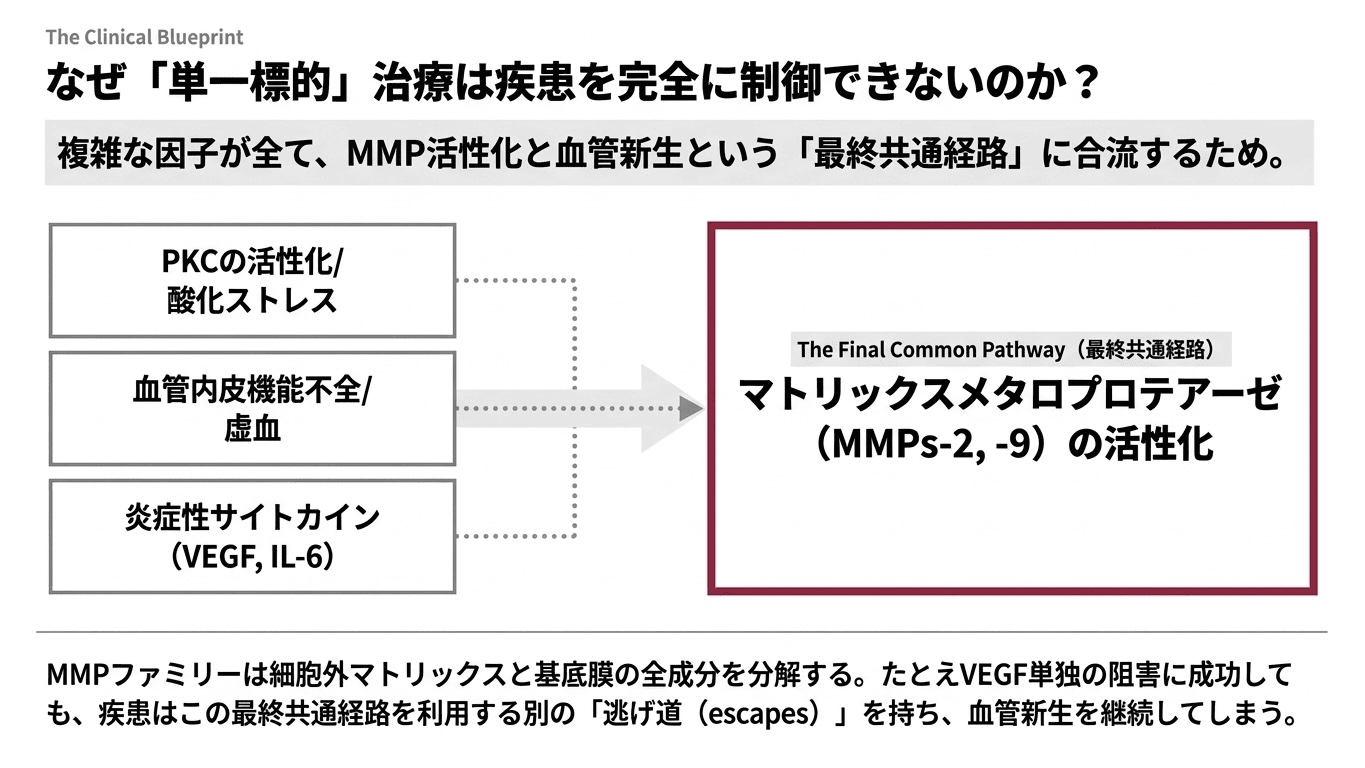
- 単一の成長因子阻害による「逃避(Escape)」現象: VEGFなどの単一の因子のみをターゲットにして阻害しても、MMP(マトリックスメタロプロテアーゼ)などの「共通の最終経路」を通じて他の血管新生因子が代償的に働き、治療を回避してしまう(Escape)可能性があり、その相互作用の全貌。
この論文の深掘り
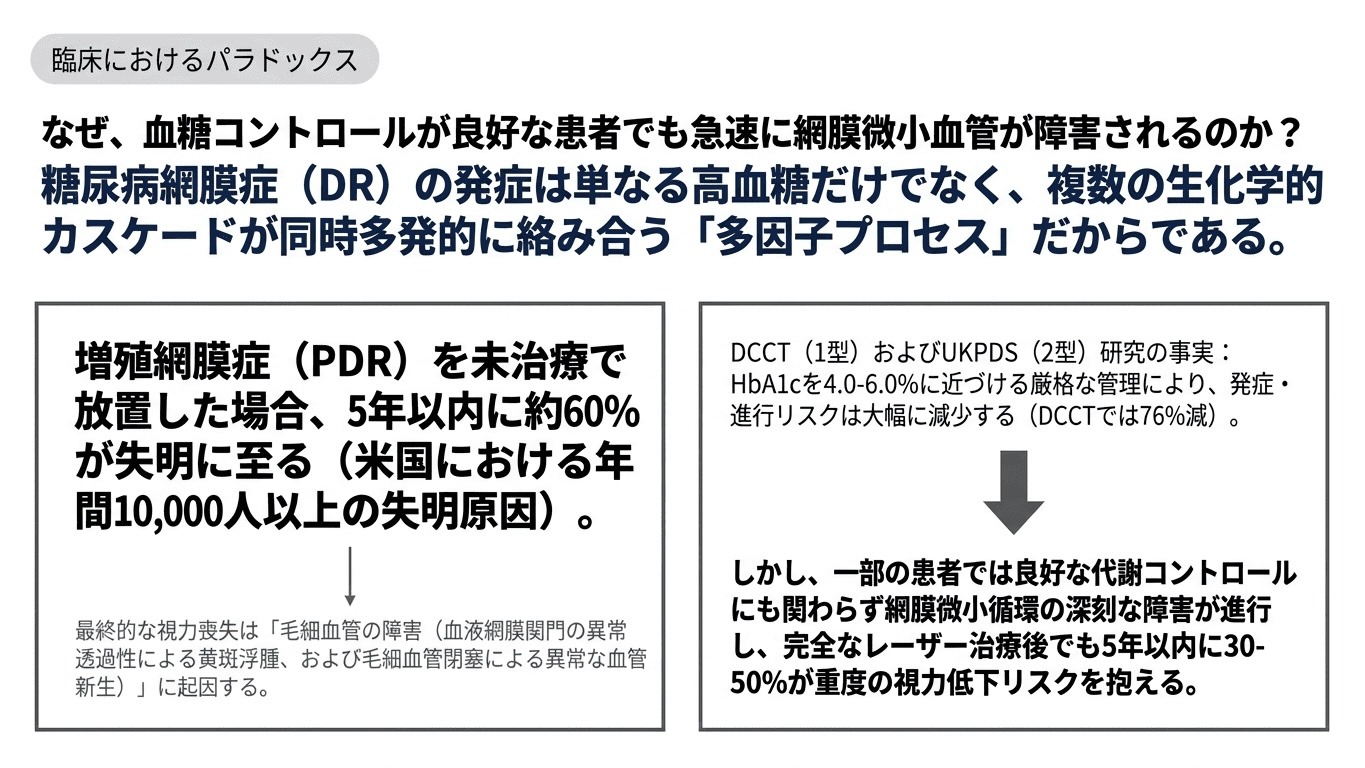
ここからこの論文を深く読み解きます。
これまでの医学研究によって、糖尿病網膜症という病気の「正体」と「破壊のルート」はかなり詳しく分かってきました。しかし同時に、「なぜ人によって治りやすさが違うのか」「なぜ薬が効きにくいのか」という新たな謎も浮かび上がっています。
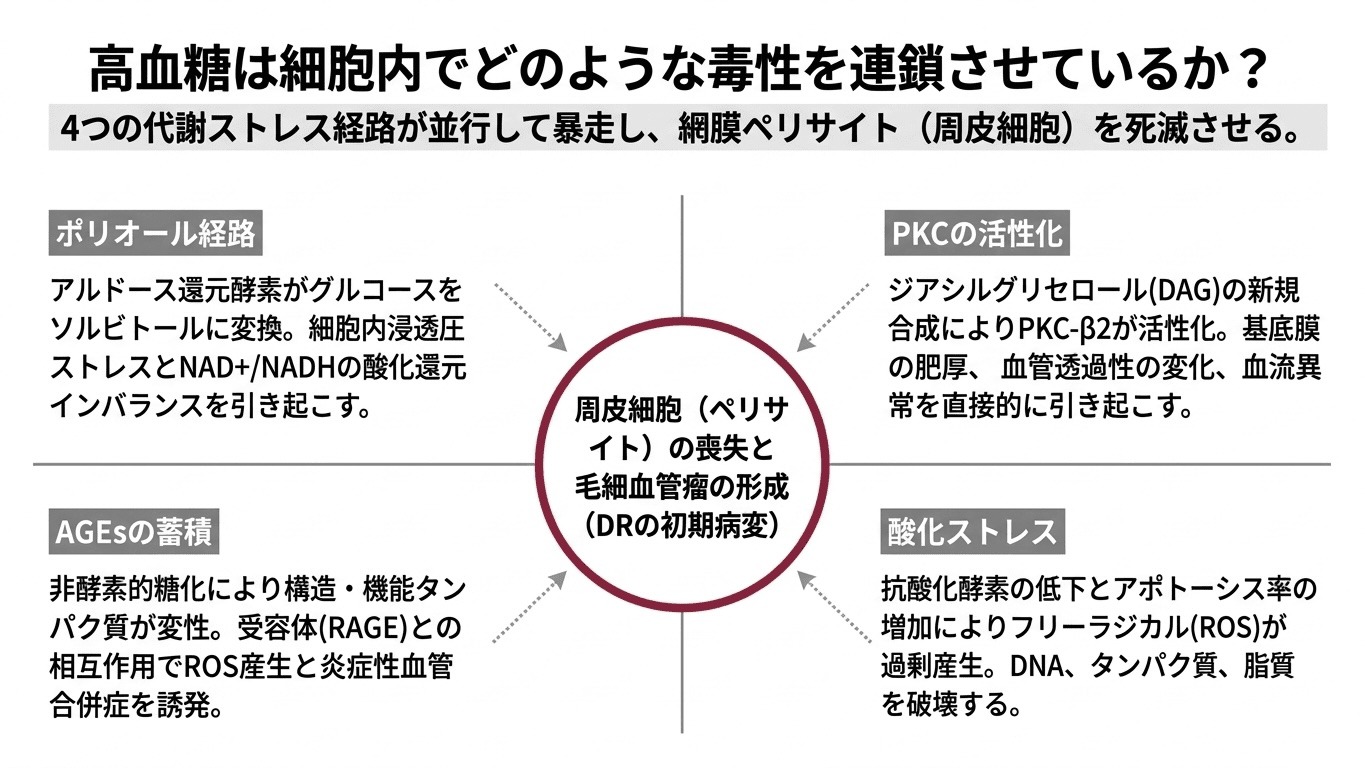
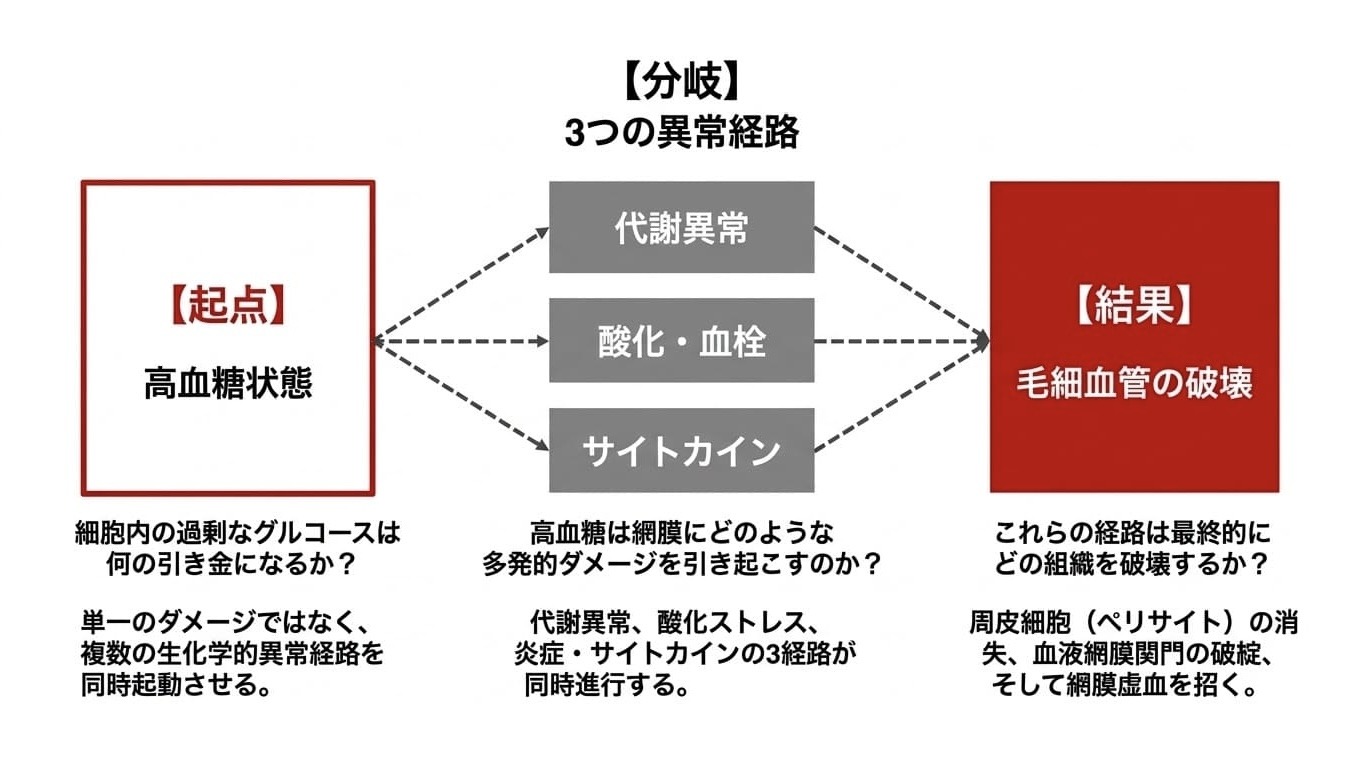
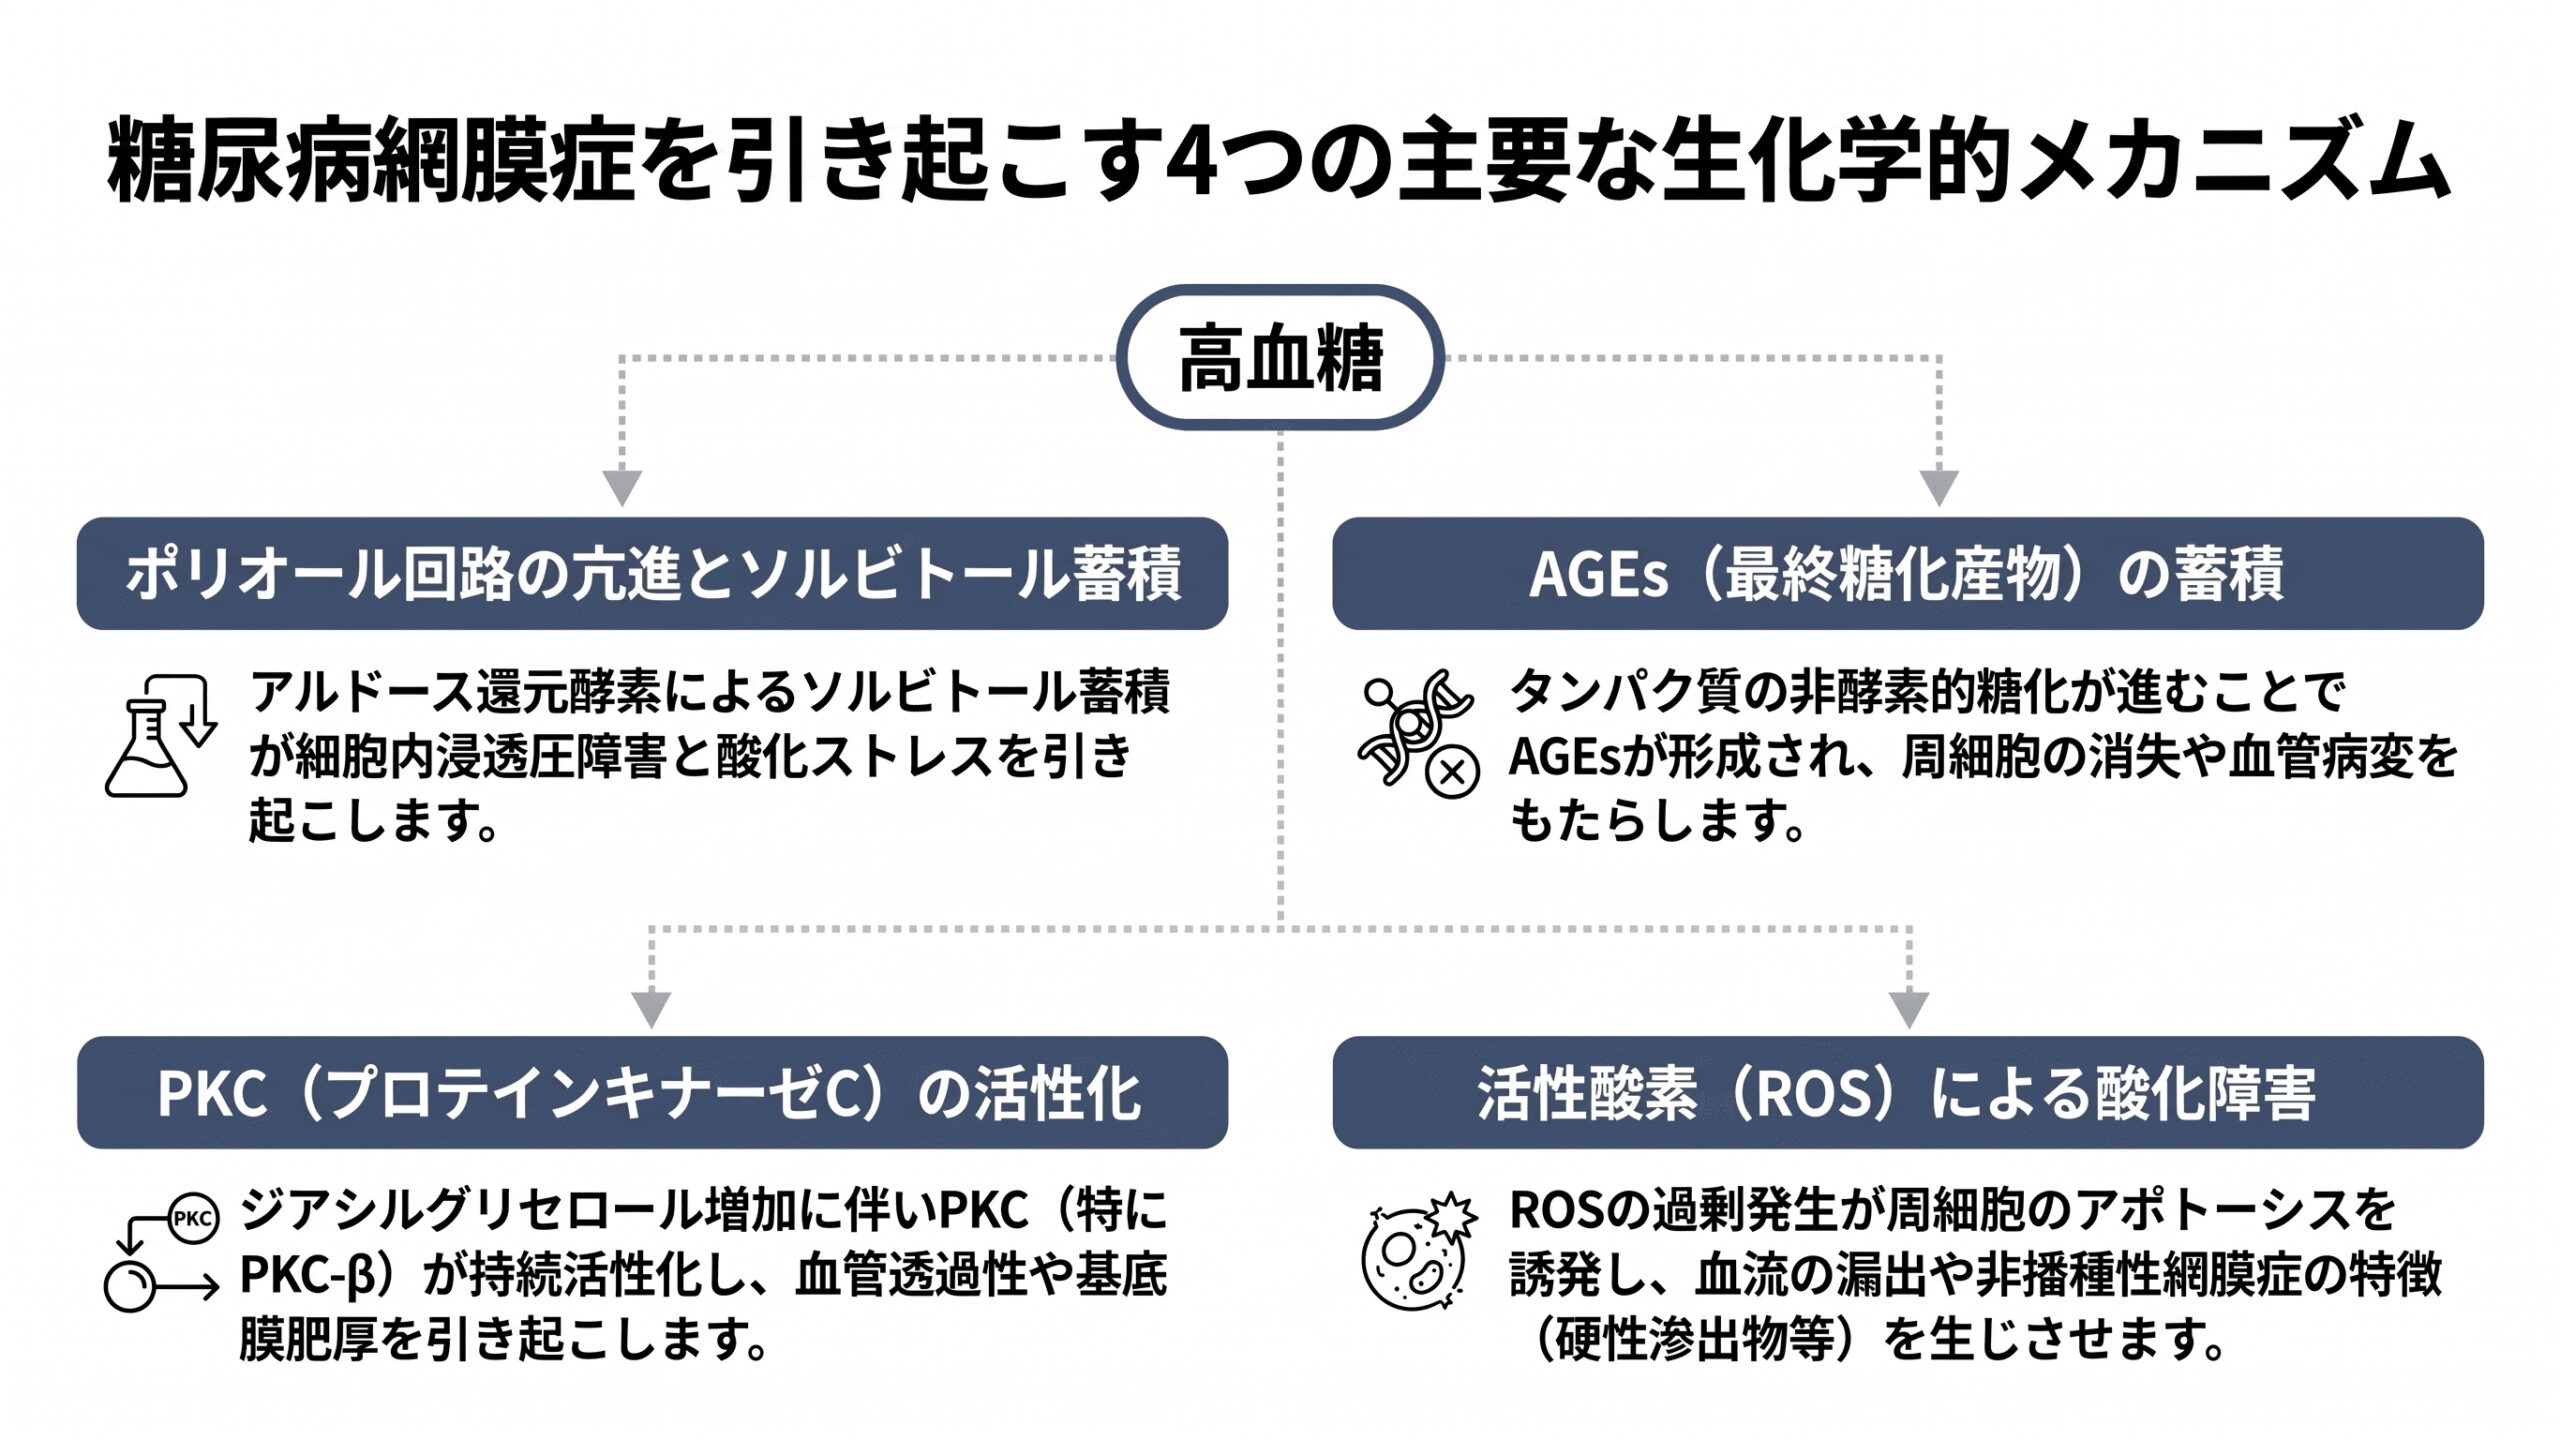
【分かったこと:高血糖による網膜破壊の4大ルート】
[高血糖] ──┬─→ ① ポリオール経路(細胞が破裂)
├─→ ② AGEs蓄積(タンパク質が焦げ付く)
├─→ ③ PKC活性化(血管の配管が壊れる)
└─→ ④ 酸化ストレス(細胞がサビつく)
│
▼
【血管の壁(周細胞)が死滅】
│
▼
【成分漏れ(黄斑浮腫)& 血管詰まり(虚血)】
│
▼
【酸欠SOS信号(VEGFなど)が放出され悪化】
1. 分かったこと(判明した事実)
- 犯人は「高血糖」であり、血糖値を下げることが最大の防御策
血液中の砂糖(グルコース)が長期間高い状態が続くことが、網膜の細い血管を破壊する最大の原因です。血糖値を正常に近づける治療を行うことで、網膜症になる確率や失明のリスクを大幅に減らせることがはっきりと証明されています。 - 高血糖が網膜を破壊する「4つのルート」の特定
高血糖は、以下の4つのルートで目の奥(網膜)の血管を痛めつけます。- 細胞の破裂(ポリオール経路): 細胞の中に砂糖が流れ込み、ソルビトールという物質に変わって水を引き寄せ、細胞が水ぶくれを起こして壊れます。
- タンパク質の焦げ付き(AGEs蓄積): 血管を作っているタンパク質が砂糖と結びついて「焦げ」を作り、血管を固く劣化させます。
- 配管の工事ミス(PKC活性化): 血管の目詰まりや漏れをコントロールするスイッチ(酵素)が押しっぱなしになり、血管から成分が漏れやすくなります。
- 細胞のサビつき(酸化ストレス): 体内で過剰な活性酸素が発生し、血管を守る細胞(周細胞)を攻撃して殺してしまいます。
- 視力が奪われる2つの主要パターン
- パターンA(黄斑浮腫): 血管を守っていた細胞が死ぬと、血管に穴が開き、血液中の水分や脂質が漏れ出して「物を見る中心部(黄斑)」がむくんで見えなくなります。
- パターンB(増殖網膜症): 血管が詰まって網膜が「酸欠状態」になると、網膜はSOS信号(VEGFなどの成長因子)を大量に放出し、脆くて破れやすい異常な「新生物質(新生血管)」を生やします。これが破裂すると目の中で大出血を起こしたり、網膜を引っ張って剥がしたり(網膜剥離)します。
- ビタミンB1誘導体(ベンフォチアミン)の有望性
ビタミンB1やその誘導体が、高血糖によって生じる有害な糖代謝物を別の安全なルートへ逃がす「切り替えスイッチ(トランスケトラーゼ)」を起動し、上記複数の破壊ルートを一括してストップできることが確認されました。
2. まだ分かっていないこと
- 「しっかり血糖値を下げているのに悪化する人」の存在
血糖値を非常に真面目にコントロールして正常近くに保っている患者さんの中にも、なぜか急速に網膜症が悪化してしまうケースがあります。現在の医学では、血糖値以外のどのような体質や遺伝子が関わっているのか完全には解明できていません。 - レーザー治療(光凝固)が効かないケース
増殖網膜症の標準治療として、傷んだ網膜をレーザーで焼き固める治療が行われますが、治療を完璧に行っても30〜50%の患者さんでは病気の進行を止められず、視力を失う危険が残ります。なぜレーザーが効かない病態が残るのか、その生化学的理由は分かっていません。 - 「マウスには効いたのに人間には効かない」という薬の壁
動物実験や細胞実験では「網膜症を完璧に予防できた」という画期的な夢の薬(ポリオール阻害薬やPKC阻害薬など)が何種類も開発されました。しかし、いざ人間の患者さんに投与すると、動物ほどの効果が出なかったり、逆に細胞を傷つけたりしてしまいました。人間の網膜は動物よりも遥かに複雑であり、動物実験の結果をそのまま人間へ応用することの難しさに突き当たっています。 - 1つの物質だけを抑えても「別の抜け道」から悪化する問題
現在、目の穴を塞ぐために「VEGF」というSOS物質を抑える注射などの治療が行われていますが、VEGFという1つの物質だけをブロックしても、網膜は「MMP」などの別の酵素や成長因子(IL-6、ET-1など)を使って抜け道(Escape)を作り、新生血管を生やしてしまうことが分かってきました。すべての抜け道を安全に塞ぐ方法の解明が欲しいところ。
まとめ(結論)
糖尿病網膜症(DR)は、先進国の成人における主要な失明原因であり、その病態生理は単一の代謝異常ではなく、複数の生化学的経路が絡み合った極めて複雑な多因子疾患です。
DCCTやUKPDSなどの大規模臨床試験により、厳格な血糖コントロールが微小血管合併症の発症および進行リスクを顕著に低減させることが揺るぎない事実として立証されました。
高血糖は、ポリオール経路の増進、AGEs(最終糖化産物)の蓄積、PKCの持続的活性化、および活性酸素種(ROS)による酸化ストレスという主に4つの生化学的メカニズムを引き起こします。
これらの経路が複合的に網膜毛細血管の周細胞アポトーシス、基底膜肥厚、微小血管瘤形成を誘導し、最終的に血液網膜関門の破綻による糖尿病黄斑浮腫(DME)や、毛細血管閉塞・虚血に伴う新血管生長因子(VEGF、IL-6、ET-1等)の過剰発現による増殖糖尿病網膜症(PDR)へと進展します。
しかしながら、良好な代謝コントロール下においても急激な網膜症進行を示す症例が存在することや、全網膜光凝固術施行後も進行を抑制できないケースがあることなど、既存の治療法には限界が存在します。
さらに、ポリオール阻害薬(ARI)や選択的PKC-β阻害薬(ルボキシスタウリン)のように、動物実験で著効を示しながらヒト臨床試験では十分な再現性が得られないという「トランスレーショナル・ギャップ」も大きな課題です。
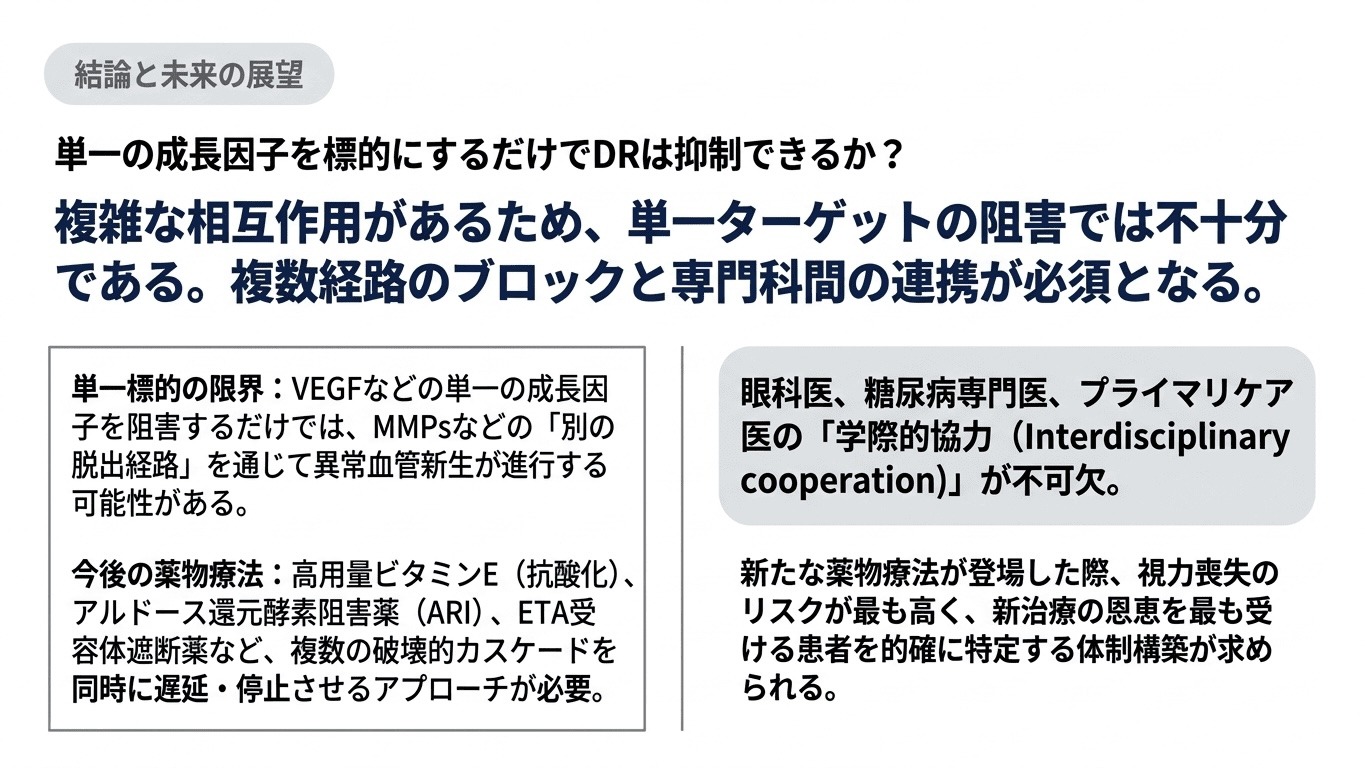
今後に向けた薬物治療の展望として、チアミン/ベンフォチアミンによるトランスケトラーゼ活性化を介した上流での代謝障害一括遮断、高用量ビタミンE等の抗酸化療法、ならびにエンドセリン-1(ET-1)受容体遮断薬やマトリックスメタロプロテアーゼ(MMP)阻害といった、単一の成長因子阻害にとどまらない新たなターゲットへのアプローチが期待されています。
単一因子のみの抑制では代償的ネオアンギオジェネシス(血管新生)経路からの「逃避」が生じるため、多角的な病態解明に基づく複合的・段階的治療戦略の確立と、眼科医・糖尿病専門医・総合医の緊密な連携が不可欠と論文内にて指摘されています。
ということで、ベンフォチアミンの有効性と糖尿病網膜症の治療介入点の限界が示唆された論文となってます。
あとがき
糖尿病からの網膜剥離の具体的な進行ルートが判明すると、そこから新しい治療介入点が生まれるので個人的にはワクワクしますね。
ちなみに言うと、抗糖化対策として、この論文でも紹介されているアミノグアニジンなどの様々な物質が医薬品として検証されてきましたが、副作用が出過ぎたり、効果がなかったりと、ことごとく失敗しています。
個人的には糖尿病網膜症ではないですが、血糖スパイクに気をつけつつ、抗老化対策、抗糖化対策や一次予防としてベンフォチアミンの摂取を検討しようかなと思ったり。


